海外で承認された新薬の日本での承認には遅れがあり、開発すら始まらない薬もあるため、待てば使えるとは限りません。
ドラッグラグの大きさは、医薬品医療機器総合機構(PMDA)が、米国との申請時期の差と審査期間の差から年度ごとに計算していて、2024年度は2.0年でした(PMDA 公表資料 2024年度のドラッグ・ラグ)。がんの薬でどれくらいの遅れや未承認があるか、国の対策、日本で未承認の薬を使う方法と費用・リスク、そして「海外で承認された」という事実の限界を、国と研究機関の資料で順に見ていきます。
この記事の内容
ドラッグラグとドラッグロスは、何が違いますか?
ドラッグラグは日本での承認が海外より遅れること、ドラッグロスは日本では開発も承認申請もされず、使えないままになることです。
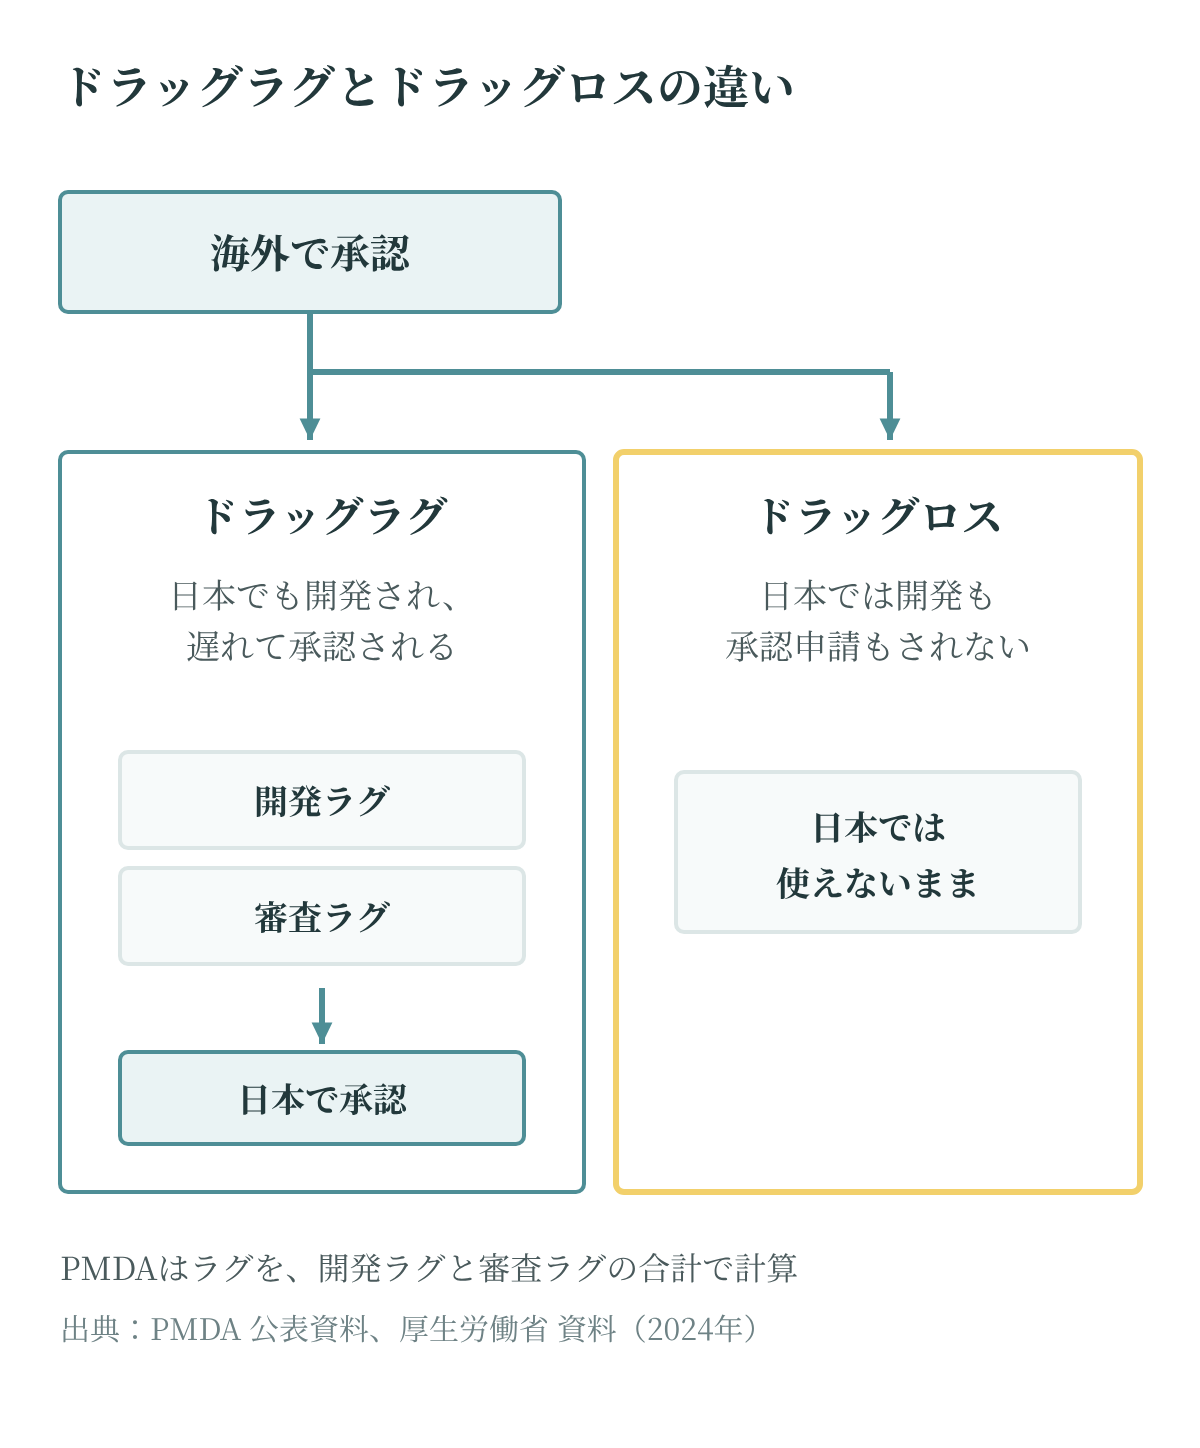
PMDAは、ドラッグラグを「開発ラグ」と「審査ラグ」の合計として計算しています。開発ラグは、その年度に日本で承認申請された新薬について、米国で申請された時期との差の中央値です。審査ラグは、日米の審査期間(中央値)の差です(PMDA 公表資料 2024年度)。
ドラッグロスは、欧米で承認されているのに、日本では開発に着手されていない状態です。国の資料は、ドラッグラグを日本の承認が海外より遅れる状態、ドラッグロスを日本で承認申請すらされない状態と説明しています(厚生労働省 第16回医薬品等行政評価・監視委員会 資料2 2024年)。
| 呼び方 | どんな状態か | 国の数え方・使われ方 |
| ドラッグラグ | 海外で承認された薬が、遅れて日本で承認される | 開発ラグと審査ラグの合計(米国との差の中央値、PMDA) |
| ドラッグロス | 欧米で承認された薬が、日本では開発に着手されていない | 2016〜2020年に欧米で承認された新有効成分のうち、2023年3月時点で国内の開発情報がない品目 |
| 未承認薬 | その薬が日本では、どの病気にも承認されていない | 国立がん研究センターのリストでの区分 |
| 適応外薬 | 日本で承認された薬だが、そのがんや使い方には承認されていない | 同上 |
出典:PMDA 公表資料(2024年度)、厚生労働省 未承認薬・適応外薬検討会議 資料(2026年)、国立がん研究センター「国内で薬機法上未承認・適応外である医薬品・適応のリスト」(2026年3月31日時点)をもとに作成
がんの薬では、適応外の遅れも起こります。ある薬が日本で別のがんに承認されていても、海外で認められた別のがんや、より早い段階の治療には使えないことがあります。国立がん研究センターのリストも、未承認薬と適応外薬を分けて載せています(国立がん研究センター 未承認・適応外医薬品リスト 2026年3月31日時点)。
日本のドラッグラグは、今どれくらいありますか?
新有効成分の医薬品で、2024年度は2.0年でした。2022年度の0.4年から、2年続けて広がっています。
| 年度 | 開発ラグ | 審査ラグ | ドラッグラグ |
| 2018年度 | 0.7年 | 0.2年 | 0.9年 |
| 2019年度 | 0.5年 | 0.1年 | 0.6年 |
| 2020年度 | 0.5年 | 0.2年 | 0.7年 |
| 2021年度 | 0.3年 | 0.1年 | 0.4年 |
| 2022年度 | 0.4年 | 0年 | 0.4年 |
| 2023年度 | 1.3年 | 0年 | 1.3年 |
| 2024年度 | 2.0年 | 0年 | 2.0年 |
出典:PMDA 公表資料(2022年度まで、2024年度)。新有効成分含有医薬品。開発ラグは申請時期の差の中央値、審査ラグは審査期間の中央値の差で、ドラッグラグはその合計。米国は暦年で集計
審査ラグは2022年度から0年で、審査にかかる期間は米国と差がなくなっています。広がっているのは開発ラグです。PMDAは2024年度について、長くドラッグロスの状態だった医薬品の承認申請が行われたことなどを理由に挙げています(PMDA 公表資料 2024年度、同 2022年度まで)。待たれていた薬がようやく申請されると、その分だけ数字が大きくなるという読み方になります。
ドラッグロスの数は、厚生労働省の資料で示されています。2016〜2020年に欧米で承認された新有効成分のうち、2022年末時点で日本で未承認だったのは143品目で、そのうち86品目(60.1%)は2023年3月時点で国内の開発が始まっていませんでした。同じ数え方で、米国で開発に着手されていない品目は4、欧州は31です(厚生労働省 第67回医療上の必要性の高い未承認薬・適応外薬検討会議 資料2-2 2026年)。
86品目では、ベンチャー企業が開発した薬、希少疾病の薬(オーファン)、小児の薬の割合が大きく、このどれにも当たらない品目は14品目(16%)でした(同)。
がんの薬では、どれくらい遅れていますか?
日本で未承認の新薬の中で、最も多いのはがんの薬です。一方、開発すら始まっていない86品目のうち、がんの薬は8品目でした。
製薬業界の団体が国の会議に出した資料では、2016〜2020年に欧米で承認された新有効成分243品目のうち、2020年時点で日本で未承認だったのは176品目(72%)でした。薬の種類別では抗悪性腫瘍剤が44品目で最も多く、2016年の21品目から倍増しています(日本製薬工業協会「製薬業界から見たがん治療薬開発の課題」2023年、医薬産業政策研究所 政策研ニュースNo.66をもとに作成)。
開発に着手されていないドラッグロスに絞ると、がんの薬は少数です。厚生労働省は、2023年3月時点で国内開発未着手だった86品目のうち、抗悪性腫瘍分野は8品目で、そのうち5品目が希少疾病、2品目が小児に当たるとしています(厚生労働省 第3回小児がん拠点病院等の指定要件に関するワーキンググループ 資料3 2026年)。
8品目は、2016〜2020年承認の新有効成分だけの数
86品目は、2016〜2020年に欧米で承認された新有効成分を、2023年3月時点で数えたものです。2021年以降に海外で承認された薬や、日本ですでに承認されている薬の新しい使い方(適応外)は入っていません。がんの薬が8品目という数字は、がんの新薬がほとんど日本に届いているという意味ではありません。上の176品目・44品目とは数えた時点も範囲も違うため、2つの数字を引き算することもできません。
がんの薬の遅れを左右するのが、海外で行われる大規模な試験(国際共同治験)に日本が入っているかどうかです。2008〜2022年に始まった抗がん剤の第Ⅲ相の国際共同治験999件を調べた研究では、日本が参加した割合は、2008〜2012年34.3%、2013〜2017年51.6%、2018〜2022年60.2%と上がりました。一方で、日本が参加しなかった試験の数は157件、167件、165件と、ほぼ横ばいでした(Shiga K, et al. Int J Clin Oncol 2025)。
この研究では、開発する企業が日本に拠点を持たないこと、患者数の少ないがんであることが、日本が参加しない要因でした。著者らは、国際共同治験に日本が入ると承認の遅れが縮まるか、なくなるとしています(同)。
小児のがんの薬
小児のがんでは、遅れから「日本で承認されないまま」への移り変わりが報告されています。2000〜2025年に米国で小児のがんに承認された薬を調べた研究では、日本でも小児に承認された割合は、2017年より前の81.8%から、2017年以降は31.8%に下がりました。日本で承認されたか開発中の薬で見ると、承認までの期間の中央値は48.9か月から21.1か月に短くなっています。米国の承認の根拠が早い段階の試験だけか、小児の試験がなかった薬では、92.9%が日本で承認されていませんでした(Yamada K, et al. Front Pharmacol 2026)。
国立がん研究センターのリスト
国立がん研究センターは、米国食品医薬品局(FDA)か欧州医薬品庁(EMA)で承認され、日本で未承認または適応外の抗がん剤のリストを公開しています。2026年3月31日時点の版は、2000年以降に承認された薬を対象に、がんの種類、海外で承認された効能、日本での開発状況(開発中・未着手など)、1か月あたりの薬剤費の目安を載せています(国立がん研究センター リストの説明 2026年)。
国は、ドラッグラグやドラッグロスにどんな対策をとっていますか?
2023年以降、日本人だけの第Ⅰ相試験を原則不要にする、小児と希少疾病の薬の開発を促す、開発されない薬を国が洗い出して企業に開発を求める、といった対策が進められています。
| 時期 | 対策 | 内容 |
| 2023年6月 | 有識者検討会の報告書 | 医薬品の迅速・安定供給実現に向けた総合対策に関する有識者検討会が報告書をとりまとめ。国際共同治験への参加に必要な日本人データの整理、希少疾病用医薬品の指定制度の見直し、小児用医薬品の開発計画の促進などを挙げた |
| 2023年12月 | 日本人第Ⅰ相試験の考え方の見直し | 海外で開発が先行した薬の国際共同治験に日本が参加する前に、日本人での第Ⅰ相試験を追加で行う必要は原則としてない、とする通知 |
| 2024年1月 | 希少疾病用医薬品の指定 | 開発の早い段階で指定できるよう通知を改正 |
| 2024年4月 | 薬事規制の検討会の報告書 | 創薬力の強化・安定供給の確保等のための薬事規制のあり方に関する検討会が報告書をとりまとめ |
| 2025年3月 | ドラッグロス品目の整理 | 厚生労働省の研究班が86品目を、開発の必要性が特に高い14品目、高い41品目、低い11品目、ない12品目、すでに解消8品目に分類 |
| 2025年5月 | 改正薬機法の成立 | 条件付き承認制度の見直し(臨床的有効性が合理的に予測可能な場合等の承認)、小児用医薬品の開発計画策定の努力義務化、革新的な新薬の実用化を支援する基金の設置 |
出典:厚生労働省 第16回医薬品等行政評価・監視委員会 資料2(2024年)、医薬薬審発1225第2号(2023年)、厚生労働省 研究班の整理結果(2025年3月31日)、厚生科学審議会 医薬品医療機器制度部会 資料1(2025年6月4日)をもとに作成
日本人第Ⅰ相試験についての2023年12月25日の通知は、日本人での安全性を民族的要因も含めて検討するとし、希少疾患や重い病気、小児の薬など医療上の必要性が高い場合は、日本人第Ⅰ相試験なしで国際共同治験に参加できるとしています。抗がん剤のように重い副作用が多く、安全域が狭い薬は、より慎重に判断するとされています(厚生労働省 医薬薬審発1225第2号 2023年)。
研究班が整理したドラッグロス品目のうち、必要性が高いと判断された薬は、医療上の必要性の高い未承認薬・適応外薬検討会議で評価され、企業への開発要請か、開発する企業の公募が行われます(厚生労働省「ドラッグ・ロス解消に向けた取組について」2026年6月11日更新、研究班の整理結果 2025年)。内閣府の2026年9月の資料では、86品目のうち開発が必要または対応済みの38品目中、16品目で開発が始まったとされています(内閣府 健康・医療戦略推進事務局「創薬力の向上に向けたこれまでの経緯について」2026年9月)。
2025年5月14日に成立した改正薬機法(令和7年法律第37号)の条件付き承認の見直しには、臨床的な有効性が合理的に予測できる場合などに承認できるようにすることと、承認を取り消せる規定が含まれています(厚生科学審議会 医薬品医療機器制度部会 資料1 2025年)。早く承認する仕組みは、あとで効果が確かめられないことがある、という前提で作られています。同じ考え方の仕組みが、米国の加速承認です。
海外で承認された薬なら、効果は確かめられているのですか?
承認の根拠は薬によって違います。米国の加速承認では、生存期間ではなく腫瘍の縮小などの代わりの指標で承認され、あとで取り下げられる薬もあります。
FDAの加速承認は、満たされていない医療上の必要がある病気について、臨床的な利益を「合理的に予測できる」とされる代替評価項目をもとに承認する仕組みです。承認後に、利益を確かめる確認試験を行うことが求められます(Liu ITT, et al. JAMA 2024)。
2013〜2023年に加速承認されたがんの薬と適応の組み合わせは129ありました。承認から5年以上たった46の適応(2013〜2017年承認)のうち、通常の承認に移ったのは29(63%)、取り下げられたのは10(22%)、確認が続いているのは7(15%)でした。確認試験で全生存期間か生活の質の改善を示したのは、46のうち20(43%)でした(同)。
通常の承認に移った48の組み合わせでも、根拠が全生存期間だったのは19(40%)で、無増悪生存期間が21(44%)、奏効率と奏効期間が5(10%)、奏効率だけが2(4%)でした。確認試験の結果が否定的だったのに移ったものも1つありました(同)。腫瘍が縮む割合と生存の違いは、奏効率とは何かの記事で説明しています。
「アメリカで承認された」の中身
加速承認は、米国で承認されたがんの薬の一部です。ただ、「アメリカで承認された」という事実だけでは、その薬で長く生きられるようになるのか、生活の質がよくなるのかはわからないことがあります。承認の根拠になった試験が、何と比べ、全生存期間・無増悪生存期間・奏効率のどれで差を出したのかで、わかっていることの範囲が変わります。
評価は国によっても分かれます。米国で加速承認が取り下げられたあとも日本で承認が続いていたがんの薬7つを調べた研究では、4つ(57%)が日本の学会の診療ガイドラインで、推奨度が高いか中程度の選択肢とされていました(Hakariya H, et al. Invest New Drugs 2025)。同じ試験の結果でも、どこまでを利益と見るかは規制当局や学会で違います。
国立がん研究センターのリストは、FDAで承認されていても欧州や日本で承認されなかった薬に注記を付けています。開発されていないのではなく、規制当局が承認に適さないと判断した薬を区別するためです(国立がん研究センター リストの説明 2026年)。
43%
米国でがんの薬が加速承認されてから5年以上たった46の適応のうち、確認試験で全生存期間か生活の質の改善を示した割合です。
残りは、取り下げられたか、確認が終わっていないか、生存や生活の質以外の指標で通常の承認に移ったものでした。
出典:Liu ITT, et al. JAMA 2024(2013〜2017年にFDAが加速承認した46適応)
日本で未承認の薬を使う方法はありますか?
治験、拡大治験、患者申出療養、先進医療、自由診療、個人輸入があります。条件、費用、安全の確かめられ方がそれぞれ違います。
| 方法 | 条件 | 費用 | 主な注意点 |
| 治験 | 試験ごとの参加条件をすべて満たす | 企業治験では治験薬などの費用を依頼者が負担することがある。ほかの診療は保険の自己負担 | 比べる試験では、新しい薬のグループになるとは限らない |
| 拡大治験 | 主たる治験の対象にならない人で、命に関わる病気に有効な既存の治療がない | 原則は実施者の負担。治験薬の費用などで患者に応分の負担を求めることも認められている | 主たる治験の実施中(組み入れ終了後)か終了後の薬が対象 |
| 患者申出療養 | 主治医と相談し、臨床研究中核病院が計画を作り、国が確認する | 保険の対象の部分は保険が使える。保険が使えない分は自己負担になる可能性がある | 申し出ても必ず受けられるわけではない |
| 先進医療 | 国が定めた技術を、届け出た医療機関で受ける | 先進医療の費用は全額自己負担。一般の診療と共通する部分は保険 | 効果や安全性は研究段階 |
| 自由診療 | 医師が自分の患者の治療のために、地方厚生局の輸入確認を受けて輸入する | 薬代を含め全額自己負担 | 国が日本での有効性・安全性を確認した使い方ではない |
| 個人輸入 | 自分で使う分に限られ、処方せん薬は用法用量から見て1か月分以内 | 全額自己負担 | 偽造品や品質の問題。健康被害は救済の対象外 |
出典:がん情報サービス、厚生労働省 薬生審査発0122第7号(2016年)、厚生労働省「患者申出療養」制度、同「先進医療の概要について」、税関 カスタムスアンサー1806、厚生労働省「医薬品等を海外から購入しようとされる方へ」をもとに作成
治験と拡大治験
治験の参加条件、費用、補償、探し方は、がんの治験に参加するにはの記事で説明しています。
拡大治験は、2016年1月の通知で始まった「人道的見地から実施される治験」です。治験の参加基準に当てはまらない人にも、承認や保険適用を待てない場合に未承認薬を使える道を開くもので、生命に重大な影響があり、既存の治療に有効なものがない病気の治験薬が対象です。主たる治験に影響しないことが前提で、患者に費用の負担を求める場合は、説明文書に想定額を書いて同意を得ることとされています(厚生労働省 薬生審査発0122第7号 2016年)。
患者申出療養と先進医療
患者申出療養は2016年4月に始まった制度で、未承認薬や適応外の薬などを、患者の申し出をもとに保険診療と組み合わせて使えるようにするものです。主治医と相談したうえで、臨床研究中核病院が実施計画を作り、国が確認します(厚生労働省「患者申出療養制度」)。計画書の受理から6週間以内に結論を出すとされています(厚生労働省「患者申出療養」制度とは)。
国立がん研究センター中央病院は2024年1月から、標準治療がないか効かなくなった0〜29歳のがんの人を対象に、遺伝子パネル検査の結果などをもとに複数の分子標的薬を患者申出療養で使う臨床研究を行っています。研究の運営費は研究費から支払われて患者の負担はなく、検査料や入院料などは保険診療の範囲で負担します(国立がん研究センター プレスリリース 2024年1月19日)。遺伝子の変化から薬の候補を探す検査は、がんゲノム医療の遺伝子パネル検査の記事で説明しています。
先進医療は、保険の対象にするかを評価する段階の医療技術で、施設基準を満たして届け出た医療機関で受けます。先進医療の費用は全額自己負担で、一般の保険診療と共通する部分は保険が使えます(厚生労働省「先進医療の概要について」)。
自由診療と個人輸入
日本で未承認の薬は、医師が自分の責任で、自分の患者の診断や治療に使うために輸入することができます。この場合、事前に地方厚生局に輸入確認の申請をします。個人が自分で使うために輸入する場合、処方せん薬は用法用量から見て1か月分以内とされ、自己判断で使うと重大な健康被害のおそれがある薬は、医師の処方が確認できない限り輸入できません(税関 カスタムスアンサー1806)。
費用の目安として、国立がん研究センターのリストは1か月(リストの表記では1サイクル/28日)あたりの薬剤費を載せています。未承認薬は米国の価格を1ドル150円で、適応外薬は日本の薬価で計算した目安で、ほかの医療費は含みません(国立がん研究センター リストの説明 2026年)。たとえば、ペムブロリズマブをプラチナ抵抗性卵巣がんに化学療法と併用する使い方(適応外)は531,899円、リソカブタジェン マラルユーセルを再発・難治性の辺縁帯リンパ腫に使う使い方(適応外)は35,096,343円です(同リスト 2026年3月31日時点)。
自由診療と保険診療を組み合わせたときに保険の部分まで自己負担になるしくみは、がんの治療費と高額療養費の記事で説明しています。自由診療の治療をどう判断するかは、がんの自由診療や補完代替療法の判断のしかたの記事で整理しています。
未承認の薬で副作用が出たら、救済はありますか?
個人輸入した薬の健康被害は、国の救済制度の対象になりません。日本で承認された薬でも、抗悪性腫瘍剤などは対象から外れています。
厚生労働省は、個人輸入された医薬品による健康被害は救済の対象にならないとしています。あわせて、偽造品の可能性や、品質が確認されていない医薬品では期待した効果が得られなかったり有害な物質が含まれていたりする場合があることを挙げています(厚生労働省「医薬品等を海外から購入しようとされる方へ」)。
医薬品副作用被害救済制度には、対象除外医薬品があります。がんなどの特殊な病気に使う薬で厚生労働大臣が指定したもの(抗悪性腫瘍剤、免疫抑制剤など)がこれに当たり、日本で承認された薬でも対象外です。使う時期によって対象になる薬もあるため、個別の相談が必要とされています(PMDA 救済制度 Q6)。
治験では、治験を依頼する側が、健康被害の補償のために保険契約などの措置をあらかじめとっておくことが省令で義務づけられています(医薬品の臨床試験の実施の基準に関する省令 第14条)。
使いたい薬が日本で未承認とわかったら、何を確かめますか?
日本での開発状況、海外で承認された根拠、日本で使える制度の3つを、主治医と一緒に確かめます。
- 日本で開発中か:国立がん研究センターのリストの開発状況、がん情報サービス「がんの臨床試験を探す」やjRCTで、その薬の治験があるか
- 海外で承認された根拠:加速承認か通常の承認か、何と比べ、全生存期間・無増悪生存期間・奏効率のどれで差が出たか
- 対象が同じか:自分のがんの種類、進み具合、これまでの治療が、海外で承認された対象と同じか
- 使える制度:治験、拡大治験、患者申出療養のどれかに当たるか
- 自由診療の場合:薬代の総額、副作用が出たときにどこで治療を受けるか、救済制度の対象外であること
患者申出療養の相談窓口は、臨床研究中核病院や特定機能病院に置かれています(厚生労働省「患者申出療養」制度とは)。主治医に切り出しにくいときは、がん相談支援センターでも臨床試験について相談できます(がん情報サービス「研究段階の医療 基礎知識」2024年)。

監修
新見正則(にいみ まさのり)
新見正則医院院長。1985年慶應義塾大学医学部卒業。1998年、英国オックスフォード大学にて移植免疫学の医学博士(Doctor of Philosophy)取得。2020年まで帝京大学医学部博士課程指導教授(外科学、移植免疫学、東洋医学)。2013年イグノーベル医学賞受賞(脳と免疫)。外科医、免疫学者、漢方医として臨床と研究の両方に携わる。
日本外科学会 外科専門医・指導医/日本消化器外科学会 消化器外科指導医/日本東洋医学会 漢方専門医/アメリカ外科学会フェロー(FACS)
次に読む
日本で未承認の薬に近づく最初の入口は、多くの場合、治験です。
がんの治験に参加するには?費用と条件、新薬に当たらない不安
治験と臨床試験の違い、第Ⅰ相から第Ⅲ相の違い、くじ引きのような割り付け、参加の条件、費用と補償、同意とやめ方、探し方を整理した記事です。がんの薬が第Ⅰ相から承認までたどり着いた割合も紹介しています。
よくある質問
Qドラッグラグとは何ですか?
海外で承認された薬が、日本で承認されるまでの遅れです。PMDAは、米国との申請時期の差(開発ラグ)と審査期間の差(審査ラグ)を足して計算しています。日本では開発も承認申請もされない状態は、ドラッグロスと呼ばれます。
Qアメリカで承認されたがんの新薬は、日本でいつ使えるようになりますか?
薬によって違い、決まった期間はありません。新有効成分の医薬品全体では、2024年度のドラッグラグは2.0年でした(米国との申請時期の差の中央値と、審査期間の中央値の差を足した値)。日本で開発に着手されていない薬もあり、待てば必ず承認されるわけではありません。日本での開発状況は、国立がん研究センターの未承認・適応外医薬品のリストで確認できます。
Qドラッグロスになっているがんの薬はどれくらいありますか?
厚生労働省の資料では、2023年3月時点で国内開発未着手だった86品目のうち、抗悪性腫瘍分野は8品目で、5品目が希少疾病、2品目が小児に当たります。この数字は2016〜2020年に欧米で承認された新有効成分だけを数えたもので、適応外の使い方は含みません。
Q日本で未承認の抗がん剤を使う方法はありますか?
治験、拡大治験、患者申出療養、先進医療、自由診療、個人輸入があります。治験と拡大治験は条件を満たす必要があり、患者申出療養は臨床研究中核病院が計画を作って国が確認します。自由診療と個人輸入は全額自己負担で、個人輸入した薬の健康被害は救済制度の対象になりません。
Q未承認の抗がん剤を自由診療で使うと、費用はいくらですか?
薬によって大きく違います。国立がん研究センターのリスト(2026年3月31日時点)は1か月あたりの薬剤費の目安を載せており、適応外の使い方の例では531,899円のものも、35,096,343円のものもあります。これは薬代だけの目安で、ほかの医療費は含みません。自由診療では全額が自己負担です。
参考文献
- 医薬品医療機器総合機構(PMDA)公表資料 新有効成分含有医薬品のドラッグ・ラグ(開発ラグ・審査ラグ)2024年度
https://www.pmda.go.jp/files/000278345.pdf - 医薬品医療機器総合機構(PMDA)公表資料 新有効成分含有医薬品のドラッグ・ラグ(2018〜2022年度)
https://www.pmda.go.jp/files/000265986.pdf - 厚生労働省 第16回医薬品等行政評価・監視委員会 資料2「創薬力の強化・安定供給の確保等のための薬事規制のあり方に関する検討会(概要)」2024年7月4日
https://www.mhlw.go.jp/content/10601000/001270454.pdf - 厚生労働省 第67回医療上の必要性の高い未承認薬・適応外薬検討会議 資料2-2「ドラッグロス解消に向けた取組(令和6年度~)検討状況」2026年2月6日
https://www.mhlw.go.jp/content/11121000/001651289.pdf - 厚生労働省 第3回小児がん拠点病院等の指定要件に関するワーキンググループ 資料3「今後の小児がん拠点病院等の指定の考え方について」2026年3月26日
https://www.mhlw.go.jp/content/10901000/001678859.pdf - 日本製薬工業協会「製薬業界から見たがん治療薬開発の課題」第12回今後のがん研究のあり方に関する有識者会議 資料2-4 2023年6月28日
https://www.mhlw.go.jp/content/10901000/001113770.pdf - 国立がん研究センター「国内で薬機法上未承認・適応外である医薬品・適応のリスト」2026年3月31日時点
https://www.ncc.go.jp/jp/senshiniryo/iyakuhin/20260331_itiran.pdf - 国立がん研究センター 同リストの説明(2026年3月31日版)
https://www.ncc.go.jp/jp/senshiniryo/iyakuhin/20260331_setsumei.pdf - Shiga K, Shibata T, Miyata T. Evaluation of drug lag and drug loss in Japan: participation in global phase III oncology trials. Int J Clin Oncol. 2025;30(6):1109-1117. doi:10.1007/s10147-025-02756-8
https://pubmed.ncbi.nlm.nih.gov/40214879/ - Yamada K, Sato H, Hirakawa A. Transition from drug lag to drug loss in pediatric oncology: a comprehensive evaluation of the Japan-U.S. approval gap. Front Pharmacol. 2026;17:1882440. doi:10.3389/fphar.2026.1882440
https://doi.org/10.3389/fphar.2026.1882440 - 厚生労働省医薬局医薬品審査管理課長通知「海外で臨床開発が先行した医薬品の国際共同治験開始前の日本人での第Ⅰ相試験の実施に関する基本的考え方について」医薬薬審発1225第2号 2023年12月25日
https://www.pmda.go.jp/files/000266148.pdf - 厚生労働省「令和6年度厚生労働科学特別研究事業「ドラッグ・ロスの実態調査と解決手段の構築」研究班の整理結果を公表します」2025年3月31日
https://www.mhlw.go.jp/stf/newpage_56135.html - 厚生労働省「ドラッグ・ロス解消に向けた取組について」2026年6月11日更新
https://www.mhlw.go.jp/stf/seisakunitsuite/bunya/0000111297_00002.html - 内閣府 健康・医療戦略推進事務局「創薬力の向上に向けたこれまでの経緯について」資料4 2026年9月18日
https://www.mhlw.go.jp/content/11121000/001751456.pdf - 厚生科学審議会 医薬品医療機器制度部会 資料1「医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律等の一部を改正する法律の概要等について」2025年6月4日
https://www.mhlw.go.jp/content/11121000/001498205.pdf - Liu ITT, Kesselheim AS, Cliff ERS. Clinical Benefit and Regulatory Outcomes of Cancer Drugs Receiving Accelerated Approval. JAMA. 2024;331(17):1471-1479. doi:10.1001/jama.2024.2396
https://doi.org/10.1001/jama.2024.2396 - Hakariya H, Ozaki A, Tanimoto T. US FDA-accelerated approvals and subsequent withdrawals: influence on Japanese clinical oncology practice guidelines. Invest New Drugs. 2025;43:311-317. doi:10.1007/s10637-025-01524-9
https://doi.org/10.1007/s10637-025-01524-9 - 厚生労働省医薬・生活衛生局審査管理課長通知「人道的見地から実施される治験の実施について」薬生審査発0122第7号 2016年1月22日
https://www.pmda.go.jp/files/000209461.pdf - 厚生労働省「患者申出療養制度 医療従事者向けページ」
https://www.mhlw.go.jp/moushideryouyou/professional.html - 厚生労働省「「患者申出療養」制度とは?」
https://www.mhlw.go.jp/moushideryouyou/pdf/moushideryouyou.pdf - 国立がん研究センター プレスリリース「小児・AYA世代がん患者のドラッグアクセスの改善を目指す」2024年1月19日
https://www.ncc.go.jp/jp/information/pr_release/2024/0119/index.html - 厚生労働省「先進医療の概要について」
https://www.mhlw.go.jp/stf/seisakunitsuite/bunya/kenkou_iryou/iryouhoken/sensiniryo/AA10K-index.html - 税関 カスタムスアンサー1806「医薬品・化粧品等の個人輸入について」
https://www.customs.go.jp/tetsuzuki/c-answer/imtsukan/1806_jr.htm - 厚生労働省「医薬品等を海外から購入しようとされる方へ」
https://www.mhlw.go.jp/stf/seisakunitsuite/bunya/kenkou_iryou/iyakuhin/kojinyunyu/index.html - 医薬品医療機器総合機構「Q6 対象除外医薬品等とされている医薬品とはどのようなものですか。」
https://www.pmda.go.jp/relief-services/adr-sufferers/0031.html - 国立がん研究センター がん情報サービス「研究段階の医療(臨床試験、治験など)基礎知識」2024年
https://ganjoho.jp/public/dia_tre/clinical_trial/ct_summary.html - 医薬品の臨床試験の実施の基準に関する省令(平成9年厚生省令第28号)
https://laws.e-gov.go.jp/law/409M50000100028